刘贵中 | 卡尔曼综合征的早期诊治
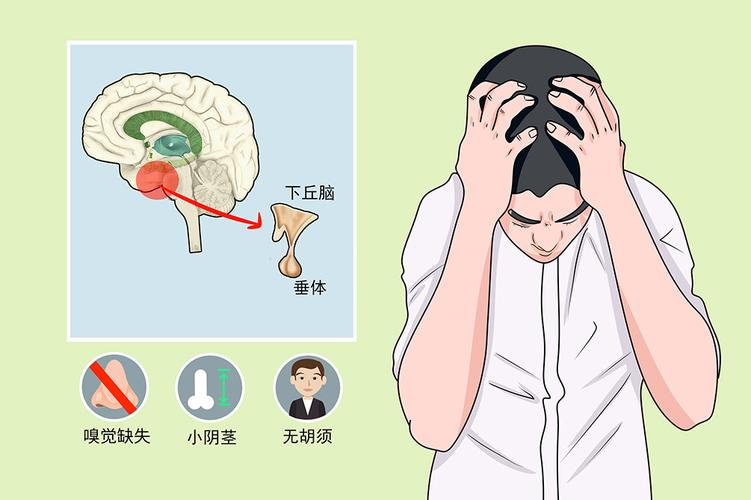
卡尔曼综合征(Kallmann Syndrome, KS)是一种遗传异质性疾病。由于下丘脑病变导致GnRH分泌不足,LH和FSH分泌减少,睾酮缺乏,伴有嗅觉减退或消失。KS核心问题是性腺功能减退和嗅觉障碍,表现在外生殖器幼稚型和青春期第二性征不显。
发病机制
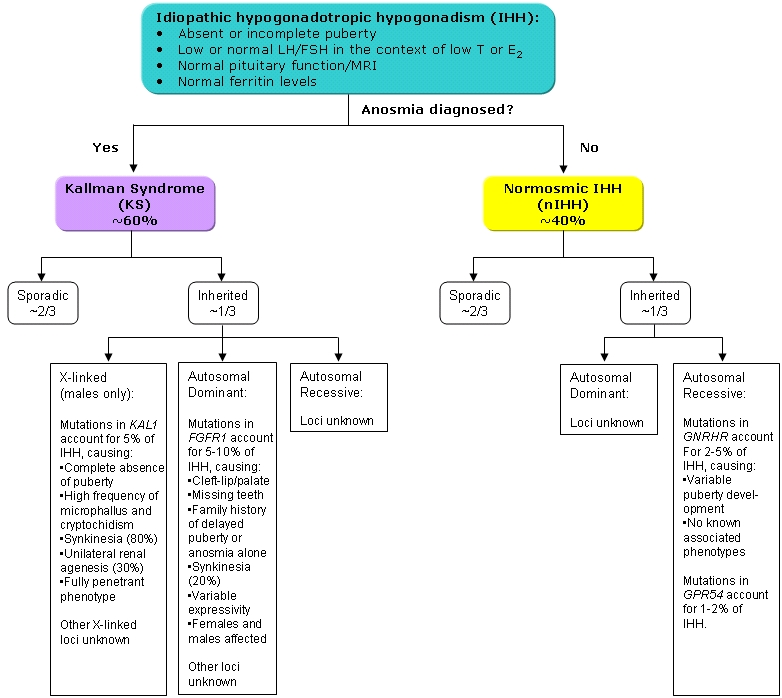
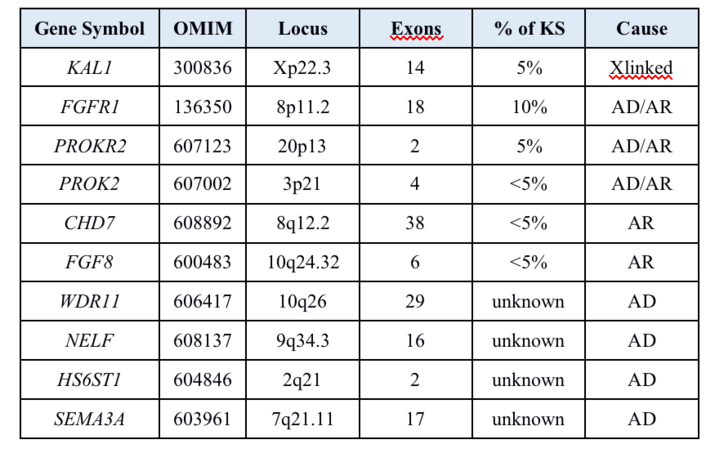
随着深入的研究与探讨,发现1/3存在家系遗传,诸多基因突变与KS的发病有关,如KAL1、FGF8、PROKR2、PROK2、GRP54和CHD7等,这些基因的功能与GnRH神经元迁徙、GnRH的合成释放与作用密切相关,基因突变导致性腺轴呈低促状态。
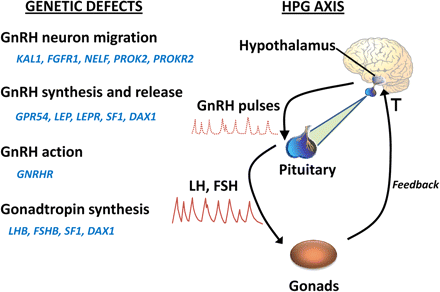
根据突变基因所在位点其遗传方式分为以下三种:X连锁隐性遗传、常染色体显性遗传和常染色体隐性遗传。
1.KAL1基因(Xp22.3):编码细胞外糖蛋白anosmin-1, 属X连锁隐性遗传,理论后代遗传概率从25~50%不等。
2.FGFR1(8p12)、FGF8(10q24.3):分别编码成纤维细胞生长因子受体1和成纤维细胞生长因子8,常染色体显性遗传,理论夫妻任何一方携带后代遗传概率为50%。
3.PROK2(3p21.1)、PROKR2(20p13):编码前动力蛋白2和前动力蛋白受体2,常染色体隐性遗传,夫妻双方携带该基因理论后代遗传概率为25%。
临床诊断
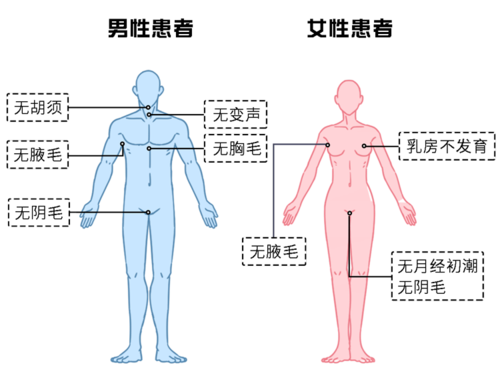
KS多见于男性,男女发病比例5:1,性腺轴功能异常致雄激素缺乏,骨骺闭合延迟,患者存在嗅觉减退或缺失,一般身材高大,青春期发育迟缓或缺失,存在喉结不显、无须少毛、小阴茎、睾丸小而软,女性青春期发育延迟且无月经来潮。性激素表现为睾酮低下,LH及FSH降低,超声显示睾丸小,MR进一步除外垂体结构性异常病变。
根据典型的临床表现,诊断KS并不难,病因学诊断需要进行全基因组外显子测序,寻找致病基因,计算遗传概率。
临床治疗
KS青春期前难以发现,多在青春期或成年后以发育迟缓或阴茎短小而就诊。早期(青春期)以睾酮(40~80mg Bid 随餐)补充治疗为主,促进外生殖器和男性第二性征发育。
生育年龄,建议早婚早育,应用尿促性素(75~150IU im Q72h)联合绒促性素(1000~2000IU Q72h)1~2年增强睾丸功能,促进精子生成,90%以上KS治疗后有精子且成功妊娠,预后良好。
担心KS后代遗传,先证者全基因组外显子检测,若致病基因隐性遗传建议查配偶是否携带突变基因,如致病基因显性遗传可选PGD/PGT筛选胚胎,预防KS后代遗传。
小结
KS的发病与基因突变有关,1/3存在遗传异质性,有家系聚集性发病倾向。KS典型临床表现性腺功能减退和嗅觉障碍,早期(青春期)外生殖器发育异常和男性第二性征发育不全,性激素表现为低促性性腺功能减退,确诊本病后尽早干预,补充睾酮治疗改善生殖器外观和男性第二性征发育。双促应用改善睾丸功能,促进精子生成,自然妊娠概率高,若担心后代遗传,建议基因检测+遗传学咨询。
作者介绍
刘贵中
天津大学津南医院泌尿外科,副主任医师,医学博士,中共党员。
《中国性科学》杂志编委,《现代男科学临床聚焦(第二版)》副主编,中国性学会性医学分会委员,中国性学会妇幼保健男科分会委员,天津市性科学协会男科分会常务委员,天津市中西医结合学会生殖与性医学专业委员会委员,天津市医学会男科学分会委员。
编辑:张桂芳
审核:王欣
终审:郭涛